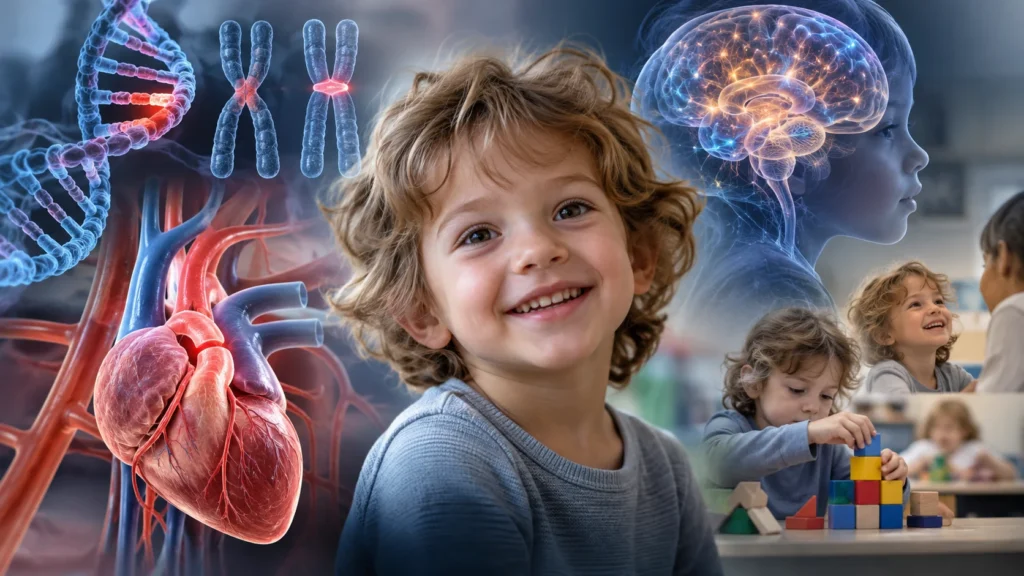

El síndrome de Williams, también denominado síndrome de Williams-Beuren, es una enfermedad genética congénita y multisistémica que afecta al desarrollo cardiovascular, neurológico, cognitivo, endocrino y conductual. Se caracteriza por una combinación particular de alteraciones de los vasos sanguíneos, dificultades variables del desarrollo intelectual, un perfil cognitivo desigual, rasgos físicos característicos y una tendencia aumentada a experimentar ansiedad. Algunas personas presentan, además, una sociabilidad intensa y una marcada disposición a interactuar con otras personas. Sin embargo, la expresión clínica es variable, por lo que no todas las personas manifiestan las mismas características ni con la misma intensidad.
La importancia científica de este síndrome reside en que permite estudiar cómo la pérdida de un conjunto específico de genes puede modificar simultáneamente la formación de los vasos sanguíneos, el desarrollo cerebral, el procesamiento de la información, la regulación emocional y otras funciones del organismo. Comprenderlo requiere, por tanto, integrar la genética molecular con la medicina cardiovascular, la neurología, la psicología del desarrollo, la endocrinología y la atención clínica a lo largo de la vida.
Etiologia
La causa fundamental del síndrome de Williams es una pérdida de material genético en una región concreta del brazo largo del cromosoma 7, denominada 7q11.23. En la mayoría de los casos, la pérdida comprende aproximadamente entre 1,5 y 1,8 millones de pares de bases de ácido desoxirribonucleico y afecta a una copia de varios genes contiguos. Esta alteración se conoce como microdeleción porque elimina un segmento relativamente pequeño del genoma que contiene múltiples genes. El diagnóstico se establece mediante la identificación de esta pérdida genética con técnicas de análisis cromosómico o molecular.
Para entender por qué una alteración genética relativamente pequeña puede producir manifestaciones en tantos órganos, es necesario considerar que los genes contienen instrucciones para fabricar proteínas que intervienen en múltiples procesos biológicos. Cuando se pierde una copia de varios genes, disminuye la dosis genética disponible para producir determinadas proteínas. Las consecuencias dependen de la función de cada gen, de su actividad en diferentes tejidos y de la interacción entre los productos génicos. Por ello, la deleción no ocasiona una única alteración aislada, sino un conjunto de efectos que se manifiestan en distintos sistemas del organismo.
Uno de los genes más importantes de esta región es ELN, que contiene las instrucciones para producir elastina. Esta proteína es un componente fundamental de las fibras elásticas presentes en las paredes de las arterias, la piel, los pulmones y otros tejidos. La pérdida de una copia funcional de ELN reduce la disponibilidad de elastina y constituye una de las principales explicaciones de las alteraciones arteriales características del síndrome.
La elastina permite que las paredes arteriales se distiendan durante la expulsión de sangre desde el corazón y recuperen su forma posteriormente. Esta propiedad mecánica contribuye a mantener un flujo sanguíneo adecuado y a amortiguar las variaciones de presión generadas por cada latido. Cuando la estructura y la elasticidad de las arterias se alteran, algunos segmentos pueden presentar estrechamientos, lo que aumenta la resistencia al paso de la sangre y obliga al corazón a generar una presión mayor para mantener la circulación. Esta relación explica por qué las alteraciones vasculares constituyen una de las manifestaciones médicas más importantes del síndrome de Williams.
No obstante, la elastina no explica por sí sola todas las manifestaciones del síndrome. La deleción afecta a otros genes que participan en el desarrollo y funcionamiento del sistema nervioso, la cognición y la conducta. Las diferencias en la dosis de estos genes, sus interacciones y otros factores biológicos contribuyen a la diversidad de los perfiles clínicos observados entre las personas afectadas.
¿Cómo se transmite?
El síndrome de Williams suele aparecer como consecuencia de una alteración genética nueva, denominada de novo, que se produce durante la formación de las células reproductoras o en etapas tempranas del desarrollo embrionario. En la mayoría de los casos, los progenitores no presentan el síndrome y no existe un antecedente familiar conocido. Por tanto, su aparición generalmente no se debe a una conducta de los padres durante el embarazo ni a una decisión relacionada con la crianza.
La región 7q11.23 contiene secuencias repetidas que pueden favorecer un intercambio incorrecto entre segmentos cromosómicos durante la formación de los óvulos o los espermatozoides. Este mecanismo, conocido como recombinación homóloga no alélica, puede provocar que un cromosoma pierda un segmento de material genético mientras otro adquiere una copia adicional. La organización particular de esta región cromosómica ayuda a explicar por qué la misma deleción recurrente aparece en numerosas personas no emparentadas.
Aunque la mayoría de los casos son esporádicos, una persona con síndrome de Williams puede transmitir la deleción a su descendencia. Cada hijo biológico de una persona afectada tiene un riesgo del 50 % de heredar la alteración genética. Esta probabilidad se debe a que la deleción está presente en una de las dos copias del cromosoma 7 y puede transmitirse mediante los gametos. El asesoramiento genético permite explicar esta posibilidad y valorar las opciones reproductivas disponibles.
La ausencia de antecedentes familiares no excluye el diagnóstico, y la apariencia física por sí sola tampoco permite establecerlo con certeza. La confirmación requiere una prueba genética apropiada.
Epidemiología
El síndrome de Williams es una enfermedad poco frecuente. Las estimaciones epidemiológicas y las revisiones clínicas sitúan su frecuencia aproximadamente en un caso por cada 7.500 a 10.000 nacimientos, aunque las cifras varían según la población estudiada, los métodos de identificación y el acceso al diagnóstico genético.
Su baja frecuencia tiene implicaciones clínicas importantes. Un profesional sanitario puede atender a pocas personas con este síndrome durante su trayectoria, por lo que el reconocimiento de sus características y la coordinación entre distintas especialidades resultan fundamentales. Además, algunas manifestaciones, en especial las cardiovasculares, pueden pasar inadvertidas si la evaluación se limita a los síntomas más visibles del desarrollo o de la conducta.
Manifestaciones cardiovasculares
Las alteraciones cardiovasculares son una de las características médicas centrales del síndrome de Williams. La más característica es la estenosis aórtica supravalvular, un estrechamiento de la aorta localizado por encima de la válvula aórtica. También pueden presentarse estrechamientos de las arterias pulmonares, de otras arterias sistémicas y, en algunos casos, alteraciones de las arterias coronarias. La gravedad puede variar desde lesiones relativamente leves hasta obstrucciones que requieren intervención especializada.
Estenosis aórtica supravalvular
La aorta es el vaso sanguíneo principal que transporta la sangre oxigenada desde el ventrículo izquierdo hacia el resto del organismo. Cuando existe un estrechamiento por encima de la válvula aórtica, la sangre encuentra mayor resistencia para salir del corazón. El ventrículo izquierdo debe generar más presión para impulsar el flujo a través de esa región, lo que puede aumentar la carga de trabajo cardíaca. La relación entre la deleción de ELN y la enfermedad arterial explica la predisposición característica a esta lesión en el síndrome de Williams.
Las manifestaciones clínicas dependen de la magnitud del estrechamiento y de su repercusión hemodinámica. Algunas personas presentan pocos síntomas durante un período prolongado, mientras que otras pueden experimentar soplos cardíacos, cansancio, dolor torácico, dificultad respiratoria o intolerancia al esfuerzo. En los casos graves, la obstrucción puede comprometer la circulación coronaria y aumentar el riesgo de complicaciones cardiovasculares. La ausencia de síntomas evidentes no descarta una lesión significativa, por lo que es necesaria una evaluación cardiológica.
Estenosis de las arterias pulmonares
Las arterias pulmonares transportan la sangre desde el ventrículo derecho hasta los pulmones, donde se produce el intercambio de gases. Cuando estas arterias presentan estrechamientos, el flujo sanguíneo encuentra una resistencia adicional. La consecuencia depende de la localización, extensión y gravedad de la lesión. En algunos niños, las estenosis periféricas pueden mejorar con el crecimiento, mientras que otras lesiones persisten o requieren seguimiento y tratamiento.
Hipertensión arterial y otras alteraciones vasculares
Las personas con síndrome de Williams también pueden desarrollar hipertensión arterial, es decir, una elevación persistente de la presión sanguínea. Esta alteración puede estar relacionada con cambios en la elasticidad arterial, estrechamientos de vasos como las arterias renales y otros mecanismos fisiológicos. Por ello, la presión arterial debe medirse de manera periódica y su evaluación no debe limitarse a una única medición aislada.
También pueden existir estrechamientos en las arterias renales, las arterias coronarias y otros vasos. Estas alteraciones pueden modificar la perfusión de órganos y aumentar la complejidad de la atención médica. La valoración de la anatomía cardiovascular resulta especialmente importante antes de procedimientos que impliquen anestesia, porque la enfermedad arterial y la fisiología cardiovascular propia del síndrome pueden incrementar el riesgo durante determinadas intervenciones.
Seguimiento
Las lesiones cardiovasculares pueden variar con el crecimiento, y no todas las alteraciones son evidentes desde el nacimiento. El seguimiento permite identificar cambios en la presión arterial, valorar la progresión de las estenosis, detectar nuevas manifestaciones y determinar cuándo es necesario modificar el tratamiento. La frecuencia de las evaluaciones depende de la lesión presente, la edad, los resultados de los estudios previos y el criterio del equipo especializado.
La atención debe individualizarse. Algunas personas necesitan vigilancia periódica, mientras que otras requieren procedimientos quirúrgicos o intervencionistas para corregir obstrucciones significativas. Las decisiones no deben basarse exclusivamente en el diagnóstico genético, sino en la anatomía, la función cardiovascular y la evolución clínica de cada persona.
Desarrollo neurológico e intelectual
El síndrome de Williams se asocia con un perfil neurocognitivo particular. Muchas personas presentan retrasos en el desarrollo y dificultades de aprendizaje, pero sus capacidades no suelen estar afectadas de manera uniforme. Algunas habilidades verbales y ciertos aspectos de la memoria verbal pueden constituir fortalezas relativas, mientras que las tareas que exigen integrar información visual y espacial suelen representar una dificultad mayor. Esta distribución desigual de habilidades es una de las características más estudiadas del síndrome.
Es importante distinguir entre una dificultad específica y una incapacidad global. Una persona puede expresarse verbalmente con fluidez, mostrar interés por la interacción social y recordar información oral, pero tener dificultades para interpretar mapas, construir figuras, copiar diseños o calcular relaciones espaciales. Por tanto, una impresión general de que alguien comprende bien una conversación no permite concluir que sus capacidades cognitivas sean uniformes.
Retraso del desarrollo
Durante la infancia pueden observarse retrasos en la adquisición de habilidades motoras, lingüísticas y adaptativas. La hipotonía, que consiste en una disminución del tono muscular, puede contribuir a que algunas personas tarden más en alcanzar hitos como sentarse, ponerse de pie o caminar. También pueden presentarse dificultades de coordinación y equilibrio.
El desarrollo del lenguaje sigue trayectorias variables. Algunas personas muestran un vocabulario relativamente amplio o una buena disposición para conversar, mientras que otras necesitan apoyo considerable para comprender conceptos, organizar discursos complejos o utilizar el lenguaje de manera adecuada en distintas situaciones. La expresión verbal aparente debe interpretarse en relación con la comprensión, el razonamiento y las habilidades adaptativas.
Dificultades visuoespaciales
Las dificultades visuoespaciales se relacionan con la capacidad de analizar las relaciones entre objetos, reconocer configuraciones, comprender distancias y orientarse en el espacio. Estas habilidades participan en actividades cotidianas como vestirse, montar piezas, interpretar esquemas, manejar dinero, orientarse en lugares desconocidos y resolver problemas geométricos. En el síndrome de Williams, las tareas de construcción visuoespacial pueden resultar particularmente difíciles incluso cuando otras capacidades parecen relativamente conservadas.
Una explicación completa no debe atribuir estas dificultades a una falta de interés o de esfuerzo. Se trata de un perfil del neurodesarrollo relacionado con la alteración genética y con las diferencias en el funcionamiento de los sistemas cognitivos. Las adaptaciones educativas que dividen las tareas espaciales en pasos pequeños, emplean instrucciones verbales claras y ofrecen práctica estructurada pueden facilitar el aprendizaje, aunque la respuesta varía entre individuos.
Memoria, atención y aprendizaje
El perfil cognitivo puede incluir fortalezas relativas en la memoria verbal a corto plazo y dificultades en otras funciones, como la atención sostenida, la planificación, la flexibilidad cognitiva y la resolución de problemas complejos. No todas las personas presentan el mismo patrón, y las dificultades pueden cambiar con la edad y las demandas del entorno.
La evaluación neuropsicológica ayuda a determinar qué habilidades están mejor desarrolladas y cuáles requieren apoyo. Esta información permite diseñar estrategias educativas individualizadas en lugar de aplicar una expectativa uniforme basada únicamente en el diagnóstico.
Personalidad, sociabilidad y regulación emocional
Una característica conocida del síndrome de Williams es la tendencia de muchas personas a mostrar interés por la interacción social, acercarse a otras personas y participar con entusiasmo en conversaciones. Algunas pueden manifestar una gran expresividad emocional, una elevada disposición a establecer contacto social y una sensibilidad notable ante las expresiones de los demás. Estas características han contribuido a que el síndrome sea objeto de investigación sobre las bases biológicas de la conducta social.
Sin embargo, es incorrecto concluir que todas las personas con el síndrome son necesariamente extrovertidas, felices o emocionalmente estables. La sociabilidad puede coexistir con ansiedad, temor a determinadas situaciones, dificultades para interpretar las intenciones de otras personas o problemas para reconocer límites interpersonales. El comportamiento observado depende de las características individuales, del contexto y de las demandas sociales.
El comportamiento social resulta de la interacción entre distintos procesos, entre ellos la percepción de señales sociales, la atención hacia otras personas, el aprendizaje, la motivación y la regulación emocional. En el síndrome de Williams, la alteración de la dosis de varios genes de la región 7q11.23 se asocia con un perfil neurocognitivo y conductual particular. No obstante, la sociabilidad no puede atribuirse a un único gen ni explicarse mediante un mecanismo aislado.
La disposición a conversar tampoco equivale necesariamente a una comprensión completa de las situaciones sociales. Una persona puede acercarse fácilmente a desconocidos y, al mismo tiempo, tener dificultades para valorar riesgos, reconocer una intención engañosa o comprender cuándo una interacción requiere mayor cautela. Por este motivo, la educación para la seguridad personal, el consentimiento, los límites interpersonales y la identificación de situaciones potencialmente peligrosas puede ser importante. Esta recomendación debe adaptarse a las capacidades de cada individuo y no implica que todas las personas con el síndrome sean incapaces de protegerse de manera autónoma.
Ansiedad y fobias
La ansiedad constituye una manifestación frecuente del síndrome. Puede expresarse como preocupación persistente, temor a situaciones específicas, dificultad para tolerar la incertidumbre, sensibilidad a ruidos o estímulos intensos y malestar ante cambios de rutina. En algunos casos, estos síntomas interfieren con la participación escolar, la vida familiar, las actividades comunitarias y la autonomía.
La aparente contradicción entre sociabilidad intensa y ansiedad se comprende mejor al reconocer que ambas características corresponden a dimensiones diferentes de la conducta. Una persona puede disfrutar de la compañía de otras personas y, a la vez, sentir miedo intenso ante una consulta médica, una tormenta, un ruido inesperado o una situación nueva. La motivación para interactuar socialmente no elimina los mecanismos de ansiedad.
La evaluación psicológica permite identificar los desencadenantes, la intensidad de los síntomas y sus repercusiones funcionales. Según las necesidades individuales, pueden considerarse intervenciones conductuales, estrategias de regulación emocional, adaptación ambiental y, cuando exista indicación clínica, tratamiento farmacológico supervisado.
Atención, hiperactividad y conducta
Algunas personas presentan dificultades de atención, hiperactividad o impulsividad. Estas características pueden complicar el aprendizaje y la organización de las actividades cotidianas, pero no deben interpretarse automáticamente como falta de disciplina. Es necesario determinar si existe un trastorno específico, una dificultad secundaria a la ansiedad, una alteración del sueño u otro factor que explique el comportamiento.
Las estrategias de intervención suelen ser más eficaces cuando se adaptan al perfil cognitivo y sensorial de la persona. Las rutinas previsibles, las instrucciones claras, los objetivos alcanzables y la coordinación entre familia, escuela y profesionales sanitarios pueden ayudar a mejorar la participación y reducir situaciones de sobrecarga.
Características físicas y del tejido conectivo
El síndrome de Williams puede asociarse con rasgos faciales característicos, diferencias en el crecimiento y alteraciones del tejido conectivo. Entre los rasgos descritos se encuentran una frente amplia, estrechamiento de la región temporal, plenitud alrededor de los ojos, nariz corta con punta ancha, boca amplia y determinadas características de los labios y las mejillas. La apariencia cambia con la edad y no todas las personas presentan la totalidad de estos rasgos.
Las alteraciones del tejido conectivo se relacionan, en parte, con la disminución de elastina. Además de las arterias, esta proteína participa en las propiedades mecánicas de otros tejidos. Por ello, algunas personas pueden presentar una voz ronca, hernias, alteraciones articulares, laxitud de la piel o problemas en determinados órganos. La expresión de estas manifestaciones es variable y requiere evaluación clínica individual.
También pueden observarse diferencias dentales, como dientes pequeños, espacios entre los dientes o alteraciones de la mordida. Los problemas odontológicos pueden dificultar la higiene oral o requerir atención especializada, por lo que el cuidado dental debe formar parte del seguimiento habitual.
Alteraciones endocrinas, metabólicas y del crecimiento
El síndrome de Williams puede afectar a la regulación de minerales, hormonas y crecimiento corporal. Entre las manifestaciones descritas se encuentran la hipercalcemia, la hipercalciuria, el hipotiroidismo, la pubertad temprana y, en algunas personas, la diabetes mellitus. Estas alteraciones no aparecen necesariamente en todos los pacientes y su probabilidad puede variar según la edad.
Hipercalcemia
La hipercalcemia es una concentración elevada de calcio en la sangre. Puede presentarse especialmente durante la infancia y, en algunos casos, asociarse con irritabilidad, estreñimiento, vómitos, disminución del apetito, aumento de la sed, deshidratación o dificultades para ganar peso. Sin embargo, algunas personas no presentan síntomas evidentes.
La regulación del calcio depende de la interacción entre el intestino, los riñones, los huesos y las hormonas que controlan el metabolismo mineral. El síndrome de Williams puede alterar esta regulación, aunque el mecanismo completo de la hipercalcemia no se explica exclusivamente por la pérdida de un único gen. Por ello, una concentración elevada de calcio requiere una evaluación clínica que permita determinar su magnitud, sus consecuencias y la necesidad de tratamiento.
La hipercalciuria, por su parte, consiste en una eliminación excesiva de calcio por la orina. Puede aumentar el riesgo de depósitos de calcio en los riñones y de otras complicaciones urinarias, de modo que el seguimiento puede incluir análisis de sangre, estudios de orina y pruebas de imagen cuando estén indicadas.
Crecimiento y alimentación
Algunos lactantes presentan dificultades para alimentarse, reflujo, problemas de coordinación de la succión y la deglución o escasa ganancia de peso. Estas dificultades pueden combinarse con hipotonía, alteraciones gastrointestinales y, en ciertos casos, anomalías del metabolismo del calcio. La evaluación nutricional ayuda a distinguir las causas y a establecer medidas apropiadas para favorecer el crecimiento.
El crecimiento puede ser más lento que el de otros niños de la misma edad, aunque la magnitud de la diferencia varía. Por ello, es importante interpretar las medidas de peso, talla y crecimiento mediante evaluaciones seriadas y referencias apropiadas, sin concluir que una sola medición determine el desarrollo futuro.
Tiroides y pubertad
El hipotiroidismo puede afectar la energía, el crecimiento, la concentración y otros procesos fisiológicos. La pubertad temprana puede generar cambios físicos antes de lo esperado y requerir valoración endocrinológica. Estas manifestaciones justifican un seguimiento adaptado a la edad y a los hallazgos clínicos, en lugar de asumir que todas las personas necesitarán el mismo tratamiento.
Otras manifestaciones: sueño, audición, visión, aparato digestivo y sistema urinario
El síndrome de Williams puede asociarse con dificultades del sueño, estrabismo, alteraciones auditivas, infecciones recurrentes del oído, problemas gastrointestinales y anomalías del aparato urinario. La presencia y gravedad de estas manifestaciones son variables, pero su detección es importante porque pueden influir en el bienestar, el aprendizaje y la autonomía.
Los problemas de sueño pueden manifestarse como dificultad para conciliarlo, despertares frecuentes o descanso insuficiente. Cuando el sueño se encuentra alterado, pueden empeorar la atención, la tolerancia a la frustración y la regulación emocional. Por ello, una evaluación del sueño debe considerar tanto los hábitos como las posibles causas médicas o conductuales.
Las alteraciones visuales y auditivas requieren revisiones apropiadas para la edad. Una dificultad para ver o escuchar puede confundirse con falta de atención o con un problema de aprendizaje, por lo que es importante descartar estas causas antes de atribuir todos los problemas funcionales al perfil neurocognitivo del síndrome.
También pueden aparecer estreñimiento, divertículos en el intestino o la vejiga y otros problemas gastrointestinales o urinarios. La presencia de síntomas persistentes debe motivar una evaluación médica, especialmente cuando existe dolor, cambios en la micción, infecciones recurrentes o alteraciones del tránsito intestinal.
Diagnóstico
El diagnóstico se fundamenta en la integración de los hallazgos clínicos con la confirmación de la alteración genética. Los rasgos faciales, las dificultades del desarrollo y las anomalías cardiovasculares pueden hacer sospechar el síndrome, pero ninguno de estos hallazgos por separado es suficiente para confirmarlo. La prueba genética permite identificar la deleción característica de la región 7q11.23.
Evaluación clínica inicial
La valoración médica considera el crecimiento, las características físicas, el desarrollo motor y lingüístico, el funcionamiento cognitivo y los antecedentes cardiovasculares. También debe investigar posibles dificultades de alimentación, problemas de conducta, alteraciones del sueño y síntomas que sugieran afectación endocrina, renal o gastrointestinal.
Cuando existen signos compatibles, es importante evaluar el sistema cardiovascular incluso si la persona no presenta síntomas aparentes. La identificación de una estenosis arterial, hipertensión u otra anomalía puede modificar la planificación de procedimientos médicos y anestésicos.
Pruebas genéticas
Microarreglo cromosómico: Permite detectar pérdidas y ganancias de material genético en distintas regiones del genoma. Es una de las pruebas utilizadas para confirmar la deleción característica del síndrome y determinar su extensión.
Hibridación fluorescente in situ: Esta técnica utiliza sondas de ácido desoxirribonucleico marcadas con fluorescencia para investigar la presencia o ausencia de una región cromosómica específica. Puede utilizarse para identificar la deleción cuando se emplea una sonda apropiada, aunque no proporciona por sí sola la misma información sobre la extensión de la alteración que otros estudios genómicos.
La elección de la prueba depende de la sospecha clínica y del método disponible. El resultado debe interpretarse en un contexto de asesoramiento genético, especialmente si existen dudas sobre la extensión de la deleción o sobre el riesgo de recurrencia familiar.
Tratamiento
Actualmente no existe un tratamiento que elimine la deleción genética responsable del síndrome de Williams. Sin embargo, esto no significa que no pueda tratarse. La atención médica puede corregir o controlar muchas de sus manifestaciones, mientras que la intervención educativa y terapéutica puede favorecer el desarrollo, la autonomía y la participación social. El objetivo consiste en prevenir complicaciones, tratar los problemas identificados y adaptar los apoyos a las necesidades de cada persona.
Atención cardiovascular
El seguimiento cardiológico es prioritario debido a la posibilidad de estenosis arteriales, hipertensión y otras alteraciones vasculares. Las evaluaciones pueden incluir exploración clínica, medición de la presión arterial, electrocardiograma, ecocardiografía y otras pruebas de imagen según la lesión sospechada y las necesidades de cada paciente.
Cuando existe una obstrucción significativa, puede ser necesario realizar una intervención quirúrgica o un procedimiento especializado. La decisión depende de la anatomía, la gravedad de la obstrucción, los síntomas y el riesgo cardiovascular. Dado que algunas personas presentan una anatomía vascular compleja, los procedimientos deben planificarse con profesionales familiarizados con el síndrome.
La anestesia merece una consideración particular. Las personas con síndrome de Williams y enfermedad cardiovascular pueden tener un riesgo aumentado de complicaciones durante determinados procedimientos, especialmente si existen obstrucciones graves o alteraciones de las arterias coronarias. Antes de una intervención, la evaluación debe integrar los antecedentes, los hallazgos cardiovasculares y las características del procedimiento previsto.
Intervención temprana y rehabilitación
La intervención temprana busca aprovechar las oportunidades de aprendizaje durante las primeras etapas del desarrollo. Puede incluir fisioterapia para las habilidades motoras, terapia ocupacional para las actividades cotidianas, intervención del lenguaje para la comunicación y apoyos educativos adaptados al perfil cognitivo.
La planificación debe centrarse tanto en las dificultades como en las fortalezas. Por ejemplo, las instrucciones verbales pueden utilizarse para facilitar determinadas tareas espaciales, mientras que los ejercicios de coordinación pueden graduarse de acuerdo con las capacidades motoras. La enseñanza explícita, la práctica repetida y los objetivos funcionales pueden ayudar a mejorar las habilidades necesarias para la vida diaria.
La intervención no debe limitarse a la infancia. Durante la adolescencia y la edad adulta pueden ser necesarios apoyos para la educación, el empleo, el transporte, la gestión del dinero, la salud emocional y la vida independiente. Las necesidades cambian con el tiempo, por lo que las evaluaciones deben actualizarse conforme aumentan las demandas de autonomía.
Atención psicológica y conductual
La atención psicológica puede ayudar a identificar los desencadenantes de la ansiedad, desarrollar estrategias de regulación emocional y mejorar la adaptación a situaciones difíciles. Cuando existe un trastorno conductual o psiquiátrico específico, el tratamiento debe responder a sus características y a su repercusión funcional. En algunos casos pueden considerarse medicamentos, siempre bajo supervisión clínica y teniendo en cuenta las condiciones cardiovasculares y otros problemas médicos concomitantes.
También es importante ofrecer orientación a la familia y a los cuidadores. Comprender el perfil cognitivo y emocional permite distinguir las dificultades relacionadas con el neurodesarrollo de aquellas que pueden responder a cambios en el entorno, problemas de sueño, ansiedad u otras condiciones tratables.
Seguimiento endocrino, renal, auditivo y dental
La vigilancia médica debe incluir las manifestaciones que puedan aparecer con la edad. De acuerdo con las necesidades individuales, pueden ser necesarias mediciones periódicas del calcio, evaluación de la función tiroidea, análisis de orina, estudios renales, revisión auditiva, exploración visual y atención odontológica. La periodicidad depende de los hallazgos clínicos, la edad y las recomendaciones del equipo tratante.
El seguimiento también debe contemplar la alimentación, el crecimiento, la salud digestiva, el sueño y la actividad física. Una atención coordinada permite detectar problemas que podrían afectar la calidad de vida incluso cuando no constituyen la manifestación más conocida del síndrome.
Pronóstico
El pronóstico es variable y depende en gran medida de la gravedad de las alteraciones cardiovasculares, de la presencia de otras complicaciones y del acceso a una atención médica adecuada. El síndrome de Williams no tiene un desenlace único: algunas personas presentan manifestaciones médicas relativamente leves y otras requieren procedimientos cardiovasculares y seguimiento especializado durante toda su vida.
Las alteraciones cardiovasculares graves pueden aumentar el riesgo de complicaciones importantes. Por esta razón, el diagnóstico oportuno, la vigilancia cardiológica y la planificación cuidadosa de los procedimientos médicos son componentes esenciales de la atención. No es posible establecer la esperanza de vida de una persona concreta únicamente a partir del nombre del síndrome, sin conocer su situación clínica.
En el ámbito cognitivo, las dificultades de aprendizaje pueden persistir durante la vida adulta, pero las capacidades funcionales y el grado de independencia varían considerablemente. Algunas personas pueden desarrollar una autonomía importante en determinadas actividades, mientras que otras necesitan supervisión y apoyo continuo. La intervención temprana, la educación adaptada y el seguimiento de las condiciones médicas pueden contribuir a mejorar el funcionamiento y la calidad de vida.
Por tanto, el pronóstico no debe reducirse a una estimación de supervivencia. También es necesario considerar el bienestar emocional, la participación social, la capacidad para realizar actividades cotidianas y las oportunidades de educación y empleo. Estas dimensiones permiten valorar los resultados de la atención de una manera más completa.
Papel que desempeña la familia
La familia puede contribuir de manera decisiva a identificar necesidades, facilitar la asistencia a las consultas y mantener la continuidad de las intervenciones. Sin embargo, su función no consiste en sustituir a los profesionales sanitarios ni en asumir toda la responsabilidad terapéutica. La atención debe organizarse mediante una colaboración entre la persona afectada, sus cuidadores y el equipo clínico, respetando progresivamente sus preferencias y su autonomía.
Es importante proporcionar información clara sobre la naturaleza genética del síndrome. La familia debe comprender que las dificultades cognitivas, las manifestaciones físicas y los problemas de salud no son consecuencia de una crianza incorrecta. Del mismo modo, los rasgos de personalidad no permiten predecir por sí solos las capacidades futuras ni la necesidad de apoyo.
La educación sobre la seguridad interpersonal es especialmente relevante cuando existen dificultades para interpretar situaciones sociales complejas. El objetivo no es desalentar la sociabilidad, sino favorecer relaciones seguras, enseñar límites interpersonales y desarrollar habilidades para reconocer situaciones que requieren ayuda. Estas medidas deben promover la participación social, no generar aislamiento o sobreprotección.
También conviene planificar las transiciones entre la atención pediátrica y los servicios para adultos. La continuidad asistencial ayuda a evitar que se pierda el seguimiento cardiovascular, endocrino o psicológico cuando la persona deja de recibir atención en servicios infantiles.
¿Por qué el síndrome de Williams es importante para la ciencia?
El síndrome de Williams ofrece una oportunidad para estudiar la relación entre los genes, el desarrollo cerebral y la conducta humana. La deleción de una región cromosómica definida se asocia con un conjunto reconocible de características cardiovasculares, cognitivas y conductuales, lo que permite investigar cómo las variaciones en la dosis de determinados genes influyen en procesos biológicos complejos.
Su estudio también demuestra que las habilidades humanas no constituyen una capacidad única y uniforme. Una persona puede presentar dificultades importantes en el procesamiento espacial y, al mismo tiempo, mostrar fortalezas relativas en el lenguaje o en determinados aspectos de la interacción social. Este patrón ayuda a comprender por qué las evaluaciones cognitivas deben analizar distintos dominios y no limitarse a una puntuación global.
Asimismo, el síndrome ilustra la importancia de integrar la investigación genética con la atención clínica. La identificación de la deleción explica la predisposición a determinadas manifestaciones, pero no sustituye la evaluación individual. Dos personas con la misma alteración genética pueden diferir en la gravedad de las lesiones cardiovasculares, el perfil cognitivo, las dificultades conductuales y las necesidades de apoyo.
Fuente y lecturas recomendadas:
- Morris, C. A. (2023). Williams syndrome. En M. P. Adam, J. Feldman, G. M. Mirzaa, R. A. Pagon, S. E. Wallace, L. J. H. Bean, K. W. Gripp, y A. Amemiya (Eds.), GeneReviews®. University of Washington, Seattle. https://www.ncbi.nlm.nih.gov/books/NBK1249/
- Clinical care for cardiovascular disease in patients with Williams–Beuren syndrome. (2024). Circulation: Genomic and Precision Medicine. https://pmc.ncbi.nlm.nih.gov/articles/PMC11681458/
Aprende administración paso a paso
ADMINISTRACION DESDE CERO