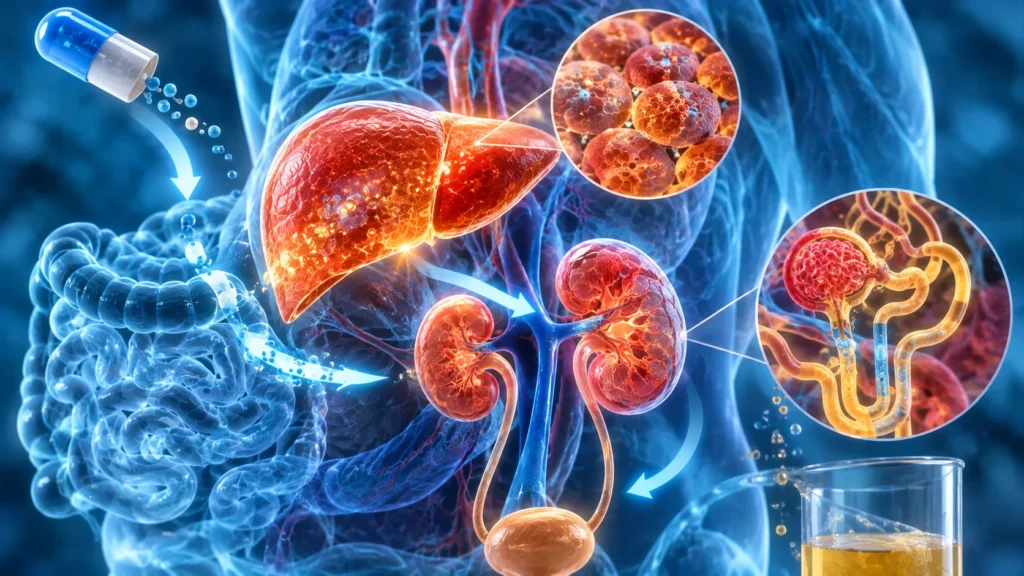

El metabolismo y la eliminación de fármacos son procesos fisiológicos fundamentales que permiten al organismo transformar, distribuir y retirar las sustancias medicamentosas después de su administración. Ambos procesos forman parte de la farmacocinética, disciplina que estudia lo que el organismo hace con los medicamentos a través de cuatro etapas: absorción, distribución, metabolismo y excreción. Su finalidad es regular la concentración del fármaco en la sangre y los tejidos, mantener su efecto terapéutico durante el tiempo necesario y evitar su acumulación en concentraciones que puedan producir toxicidad. Aunque el hígado constituye el principal órgano encargado de la transformación metabólica de numerosos medicamentos, los riñones representan la principal vía de eliminación de muchos fármacos y sus metabolitos. También participan otros órganos, como el intestino, los pulmones y la piel, dependiendo de las características químicas de cada sustancia.
El metabolismo de los fármacos, también denominado biotransformación, consiste en una serie de reacciones bioquímicas mediante las cuales el organismo modifica la estructura química de los medicamentos para facilitar su eliminación. La mayoría de los fármacos administrados son sustancias relativamente liposolubles, característica que les permite atravesar las membranas celulares y distribuirse hacia diferentes tejidos. Sin embargo, esta misma propiedad dificulta su eliminación renal, porque pueden atravesar las membranas de las células tubulares y regresar a la circulación sanguínea mediante reabsorción. Por esta razón, el organismo transforma muchos de estos compuestos en sustancias más polares e hidrosolubles, que permanecen con mayor facilidad en el filtrado renal y pueden eliminarse a través de la orina o la bilis. Aunque generalmente el metabolismo reduce la actividad farmacológica, no siempre ocurre así, ya que algunos medicamentos producen metabolitos activos o incluso sustancias tóxicas.
El hígado es el principal órgano responsable del metabolismo de los medicamentos debido a su elevada actividad enzimática, su abundante irrigación sanguínea y su conexión directa con la circulación portal. Después de la absorción intestinal, muchos fármacos administrados por vía oral llegan al hígado a través de la vena porta antes de alcanzar la circulación sistémica. Durante este primer paso hepático, una proporción del medicamento puede metabolizarse y disminuir su concentración antes de llegar a los tejidos donde debe ejercer su efecto. Este fenómeno se conoce como metabolismo de primer paso y explica por qué algunos medicamentos presentan una biodisponibilidad oral menor que la esperada. En contraste, los medicamentos administrados por vía intravenosa ingresan directamente a la circulación sistémica y evitan inicialmente este metabolismo presistémico.
Las reacciones metabólicas de los medicamentos se clasifican tradicionalmente en fase I, fase II y fase III. Estas fases representan diferentes mecanismos de transformación y transporte que pueden desarrollarse de manera secuencial o independiente, dependiendo de la estructura química del medicamento y de las enzimas que intervienen en su metabolismo.
Las reacciones de fase I comprenden principalmente procesos de oxidación, reducción e hidrólisis. Su finalidad es modificar la estructura química del medicamento mediante la introducción, exposición o eliminación de grupos funcionales, lo que puede aumentar su polaridad y facilitar su posterior conjugación. Estas reacciones se producen principalmente en los hepatocitos y son catalizadas por enzimas del sistema del citocromo P450, una familia de proteínas que participa en el metabolismo de numerosos medicamentos. Entre las enzimas más importantes se encuentran CYP3A4, CYP2D6, CYP2C9, CYP2C19 y CYP1A2. Cada una presenta afinidad por determinados sustratos, por lo que participa en la transformación de diferentes grupos de medicamentos. Por ejemplo, CYP3A4 interviene en el metabolismo de numerosos fármacos utilizados en la práctica clínica, mientras que CYP2D6 participa en la transformación de determinados analgésicos, antidepresivos y medicamentos cardiovasculares. Estas reacciones pueden inactivar el medicamento, conservar parte de su actividad o generar metabolitos con actividad farmacológica diferente.
Un aspecto importante de la fase I es la activación de los profármacos, que son sustancias administradas en una forma inicialmente inactiva o con actividad reducida y que necesitan transformarse metabólicamente para producir su efecto terapéutico. Un ejemplo es la codeína, que se convierte parcialmente en morfina mediante la enzima CYP2D6. La morfina posee una actividad analgésica considerablemente mayor que la codeína, por lo que las variaciones genéticas que modifican la actividad de esta enzima pueden alterar la respuesta al tratamiento. Asimismo, algunas reacciones oxidativas pueden generar metabolitos reactivos capaces de producir daño celular cuando se acumulan o cuando los mecanismos de detoxificación resultan insuficientes. Por tanto, el metabolismo hepático no siempre representa un proceso de inactivación, sino que también puede activar medicamentos o favorecer la aparición de efectos adversos.
Las reacciones de fase II consisten en procesos de conjugación mediante los cuales el medicamento o su metabolito se une a una molécula endógena, como ácido glucurónico, sulfato, glutatión, glicina o acetato. Estas reacciones suelen incrementar la solubilidad en agua y facilitar el transporte de los compuestos hacia la bilis o la circulación sanguínea para su posterior eliminación renal. Entre los mecanismos más importantes se encuentra la glucuronidación, catalizada por las enzimas uridina difosfato glucuronosiltransferasas; la sulfatación, realizada por sulfotransferasas; y la conjugación con glutatión, que contribuye a neutralizar determinados metabolitos reactivos. Aunque generalmente estas transformaciones reducen la actividad farmacológica, algunos metabolitos conjugados conservan actividad biológica. Un ejemplo es la morfina-6-glucurónido, metabolito de la morfina que mantiene una actividad analgésica importante.
La fase III comprende los procesos de transporte y eliminación de los medicamentos y sus metabolitos mediante proteínas especializadas localizadas en las membranas celulares. En el hígado, estas proteínas facilitan la captación de sustancias desde la sangre hacia los hepatocitos y su posterior expulsión hacia los canalículos biliares o de regreso a la circulación sanguínea. Entre los transportadores relevantes se encuentran las proteínas de resistencia a múltiples fármacos y las proteínas asociadas con la resistencia a múltiples fármacos, que participan en el transporte de numerosos compuestos y sus metabolitos. Estos mecanismos son importantes porque la eliminación de un medicamento no depende exclusivamente de su transformación enzimática, sino también de su capacidad para atravesar las membranas celulares y ser transportado hacia las vías de excreción.
La eliminación renal constituye la principal vía de excreción de numerosos medicamentos y sus metabolitos. Se realiza mediante tres mecanismos: filtración glomerular, secreción tubular y reabsorción tubular. La filtración glomerular permite que los medicamentos presentes en el plasma atraviesen la barrera de filtración hacia el espacio urinario; sin embargo, únicamente se filtra la fracción del fármaco que no está unida a las proteínas plasmáticas. Por esta razón, los medicamentos que presentan una elevada unión a la albúmina tienen una menor cantidad disponible para filtrarse directamente. La secreción tubular ocurre principalmente en el túbulo proximal, donde diferentes transportadores trasladan activamente los medicamentos desde los capilares peritubulares hacia la luz tubular. Por otra parte, la reabsorción tubular permite que determinados medicamentos regresen desde el filtrado urinario hacia la sangre, especialmente cuando poseen características liposolubles y pueden atravesar las membranas celulares. El equilibrio entre estos tres mecanismos determina la cantidad de medicamento que finalmente se elimina por la orina.
La eliminación renal también depende de las características fisicoquímicas de los medicamentos, particularmente de su peso molecular, grado de ionización, liposolubilidad y pH urinario. Los medicamentos que presentan mayor polaridad y se encuentran ionizados tienen menor capacidad para atravesar las membranas tubulares, por lo que permanecen en el filtrado y se eliminan con mayor facilidad. En cambio, los medicamentos liposolubles y no ionizados pueden reabsorberse hacia la circulación sanguínea, prolongando su permanencia en el organismo. El pH urinario modifica el grado de ionización de determinados fármacos: la alcalinización de la orina favorece la eliminación de ácidos débiles, mientras que la acidificación puede aumentar la eliminación de bases débiles. Este principio también tiene aplicaciones clínicas en determinadas intoxicaciones medicamentosas, aunque su utilización depende del compuesto y de las condiciones del paciente.
Además de la eliminación renal, el hígado participa directamente en la excreción de medicamentos mediante la secreción biliar. Los hepatocitos captan determinados fármacos y metabolitos desde la sangre y los transportan hacia los canalículos biliares mediante proteínas especializadas. Posteriormente, estos compuestos llegan al intestino y pueden eliminarse a través de las heces. Sin embargo, algunos metabolitos conjugados pueden experimentar modificaciones por acción de las enzimas intestinales y de la microbiota, lo que permite que parte del medicamento vuelva a absorberse y regrese al hígado mediante la circulación portal. Este fenómeno se denomina circulación enterohepática y puede prolongar la permanencia de determinados medicamentos en el organismo, aumentar su exposición sistémica y modificar la duración de su efecto farmacológico.
Existen también vías de eliminación extrahepáticas y extrarrenales. Los pulmones permiten eliminar sustancias volátiles y medicamentos administrados por inhalación o utilizados como anestésicos generales inhalatorios. La eliminación pulmonar ocurre mediante la difusión de los compuestos desde la sangre hacia los alvéolos, desde donde se expulsan durante la espiración. Otras vías de eliminación incluyen la saliva, el sudor, las lágrimas y la leche materna. Aunque generalmente representan mecanismos secundarios, pueden adquirir importancia clínica cuando se trata de medicamentos capaces de atravesar barreras biológicas o producir efectos adversos en personas expuestas, como los lactantes durante la lactancia materna.
La velocidad con la que un medicamento desaparece del organismo se relaciona con dos parámetros farmacocinéticos fundamentales: el aclaramiento y la vida media. El aclaramiento representa el volumen de plasma del cual se elimina completamente un medicamento por unidad de tiempo y permite valorar la capacidad del organismo para retirar una sustancia de la circulación. Puede depender del metabolismo hepático, la excreción renal y otras vías de eliminación. Por su parte, la vida media es el tiempo necesario para que la concentración plasmática de un medicamento disminuya al 50 % de su valor inicial durante la fase de eliminación. Este parámetro depende del aclaramiento y del volumen de distribución. Cuando disminuye el aclaramiento, el medicamento permanece durante más tiempo en el organismo, su vida media puede prolongarse y aumenta el riesgo de acumulación cuando se administran dosis repetidas.
En la mayoría de los medicamentos, la eliminación sigue una cinética de primer orden, en la que la cantidad eliminada por unidad de tiempo es proporcional a la concentración plasmática. Esto significa que, mientras mayor sea la concentración del medicamento en la sangre, mayor será la cantidad eliminada durante un intervalo determinado. Sin embargo, algunos medicamentos pueden presentar cinética de orden cero cuando los mecanismos enzimáticos encargados de su metabolismo se saturan. En estas circunstancias, el organismo elimina una cantidad relativamente constante del medicamento por unidad de tiempo, independientemente de que su concentración plasmática aumente. Esta diferencia es importante porque la saturación metabólica puede ocasionar incrementos desproporcionados de las concentraciones sanguíneas y favorecer la toxicidad.
La función hepática y renal influye directamente en la eliminación de los medicamentos y en la respuesta farmacológica. Cuando existe insuficiencia hepática, puede disminuir la actividad de las enzimas metabolizadoras, modificarse la síntesis de proteínas plasmáticas y alterarse el flujo sanguíneo hepático. Estas modificaciones pueden reducir el metabolismo de determinados medicamentos, aumentar su biodisponibilidad y prolongar su efecto. Por otra parte, cuando existe insuficiencia renal, disminuye la capacidad de filtrar y eliminar medicamentos y metabolitos que dependen de la excreción urinaria. Como consecuencia, pueden acumularse sustancias activas o tóxicas en la sangre y los tejidos. Por esta razón, los pacientes con alteraciones hepáticas o renales pueden necesitar modificaciones en las dosis, en los intervalos de administración o en la selección del medicamento, dependiendo de su vía principal de eliminación.
La edad también modifica el metabolismo y la eliminación de los medicamentos. En los recién nacidos y lactantes, las enzimas hepáticas y los mecanismos de filtración y secreción renal todavía se encuentran en proceso de maduración, por lo que la transformación y eliminación de algunos fármacos puede ser más lenta. En los adultos mayores, por otra parte, puede disminuir la masa hepática, el flujo sanguíneo hacia el hígado y la función renal, lo que modifica el aclaramiento de determinados medicamentos. Estos cambios incrementan la posibilidad de acumulación farmacológica, especialmente cuando se administran varios medicamentos simultáneamente. Por ello, la dosificación debe considerar las características fisiológicas, la función de los órganos eliminadores y las condiciones clínicas de cada paciente.
Otro factor importante es la variabilidad genética de las enzimas metabolizadoras y de los transportadores de medicamentos. Las diferencias genéticas pueden modificar la actividad de enzimas como CYP2D6, CYP2C9 y CYP2C19, ocasionando que algunas personas metabolicen determinados medicamentos con mayor rapidez o lentitud que otras. Los metabolizadores lentos pueden presentar concentraciones elevadas de ciertos medicamentos activos y mayor riesgo de reacciones adversas, mientras que los metabolizadores ultrarrápidos pueden transformar algunos medicamentos con tanta rapidez que disminuya su concentración terapéutica o, en el caso de determinados profármacos, aumente la producción de metabolitos activos. Estas diferencias explican por qué una misma dosis puede producir respuestas farmacológicas distintas entre individuos y constituyen uno de los fundamentos de la farmacogenética y de la medicina personalizada.
Las interacciones medicamentosas también pueden modificar considerablemente el metabolismo y la eliminación. Algunos medicamentos inhiben las enzimas responsables de metabolizar otros fármacos, disminuyendo su transformación y aumentando sus concentraciones plasmáticas. Otros producen inducción enzimática, incrementando la expresión o actividad de determinadas enzimas y acelerando el metabolismo de sus sustratos. Además, dos medicamentos pueden competir por los mismos transportadores hepáticos o renales, modificando su captación, secreción o eliminación. Estas interacciones pueden provocar una disminución de la eficacia terapéutica o un aumento de la toxicidad, dependiendo de los medicamentos involucrados, de sus metabolitos y de la vía de eliminación predominante.
El metabolismo y la eliminación de los fármacos son procesos estrechamente relacionados que permiten controlar la concentración de los medicamentos en el organismo, regular la duración de sus efectos y evitar su acumulación. El hígado desempeña una función central mediante las reacciones enzimáticas de las fases I y II y los mecanismos de transporte de la fase III, mientras que los riñones eliminan numerosos medicamentos y metabolitos mediante filtración glomerular, secreción tubular y reabsorción. La participación de otras vías, como la excreción biliar y pulmonar, complementa estos mecanismos. La integridad funcional del hígado y los riñones, las características fisicoquímicas de los medicamentos, la edad, la genética y las interacciones farmacológicas determinan la velocidad de eliminación y la respuesta individual al tratamiento. Por ello, comprender estos procesos es indispensable para seleccionar medicamentos, establecer dosis adecuadas, prevenir reacciones adversas y garantizar una farmacoterapia segura y eficaz.
Fuente y lecturas recomendadas:
1 He, Y., & McLeod, H. L. (2016). Pharmacokinetics for the prescriber. Medicine, 44(7), 407–411. https://doi.org/10.1016/j.mpmed.2016.04.009
2 Almazroo, O. A., Miah, M. K., & Venkataramanan, R. (2017). Drug metabolism in the liver. Clinics in Liver Disease, 21(1), 1–20. https://doi.org/10.1016/j.cld.2016.08.001
3 Zanger, U. M., & Schwab, M. (2013). Cytochrome P450 enzymes in drug metabolism: Regulation of gene expression, enzyme activities, and impact of genetic variation. Pharmacology & Therapeutics, 138(1), 103–141. https://doi.org/10.1016/j.pharmthera.2012.12.007
4 Zamek-Gliszczynski, M. J., Hoffmaster, K. A., Nezasa, K., Tallman, M. N., & Brouwer, K. L. R. (2006). Integration of hepatic drug transporters and phase II metabolizing enzymes: Mechanisms of hepatic excretion of sulfate, glucuronide, and glutathione metabolites. European Journal of Pharmaceutical Sciences, 27(5), 447–486. https://doi.org/10.1016/j.ejps.2005.12.007
5 Döring, B., & Petzinger, E. (2014). Phase 0 and phase III transport in various organs: Combined concept of phases in xenobiotic transport and metabolism. Drug Metabolism Reviews, 46(3), 261–282. https://doi.org/10.3109/03602532.2014.882353
6 Thompson, L. E., & Joy, M. S. (2022). Endogenous markers of kidney function and renal drug clearance processes of filtration, secretion, and reabsorption. Current Opinion in Toxicology, 31, 100344. https://doi.org/10.1016/j.cotox.2022.03.005
7 Tett, S. E., Kirkpatrick, C. M. J., Gross, A. S., & McLachlan, A. J. (2003). Principles and clinical application of assessing alterations in renal elimination pathways. Clinical Pharmacokinetics, 42(14), 1193–1211. https://doi.org/10.2165/00003088-200342140-00002
8 Masereeuw, R., & Russel, F. G. M. (2001). Mechanisms and clinical implications of renal drug excretion. Drug Metabolism Reviews, 33(3–4), 299–351. https://doi.org/10.1081/DMR-120000654
9 Verbeeck, R. K., & Musuamba, F. T. (2009). Pharmacokinetics and dosage adjustment in patients with renal dysfunction. European Journal of Clinical Pharmacology, 65, 757–773. https://doi.org/10.1007/s00228-009-0678-8
Síguenos en X: @el_homomedicus y @enarm_intensivo Síguenos en instagram: homomedicus y en Treads.net como: HomomedicusAprende administración paso a paso
ADMINISTRACION DESDE CERO